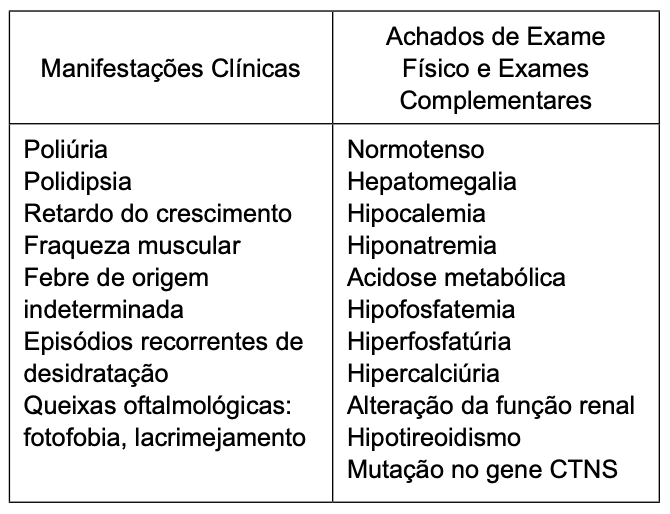
Observe o quadro a seguir que apresenta manifestações clínicas e exames complementares de uma criança:Com base nas manifestações clínicas e exames complementares listados no quadro apresentado, qual a provável doença?
ASíndrome de Dent.
BSíndrome de Gitelman.
CSíndrome de Bartter.
DDoença de Hartnup.
ECistinose.
Revelar gabarito e comentário▾
GabaritoE — Cistinose.
Comentário gerado por IA. É um apoio ao estudo, ancorado em fontes, mas pode conter imprecisões — confira sempre na fonte oficial (lei, súmula, edital e gabarito da banca). Encontrou um erro? Use “Reportar”.
Cistinose: doença de depósito lisossômico com repercussão renal
Gabarito: letra E. A cistinose é uma doença de depósito lisossômico autossômica recessiva causada pelo acúmulo de cistina nos lisossomos, que cursa com disfunção tubular renal proximal (síndrome de Fanconi), retardo de crescimento, fotofobia e depósitos corneanos — quadro que, em uma criança, é altamente sugestivo dessa condição. O diagnóstico é clínico-laboratorial, confirmado pela dosagem de cistina leucocitária ou pelo exame oftalmológico com lâmpada de fenda.
A cistinose é uma doença rara, mas com apresentação clínica marcante na infância. O defeito genético leva ao acúmulo de cistina em diversos órgãos, especialmente rins, olhos, tireoide e sistema nervoso central. A forma mais comum e grave é a nefropática infantil, que se manifesta nos primeiros meses de vida com poliúria, polidipsia, desidratação, vômitos, constipação e retardo do crescimento. A disfunção tubular proximal causa a síndrome de Fanconi, com perda urinária de glicose, aminoácidos, fosfato, potássio e bicarbonato, levando a acidose metabólica, hipofosfatemia e raquitismo. A fotofobia é um sintoma ocular típico, decorrente dos depósitos de cistina na córnea, que podem ser vistos à lâmpada de fenda como cristais refringentes.
O diagnóstico é essencialmente clínico, baseado na combinação de manifestações renais, oculares e de crescimento. A confirmação é feita pela dosagem de cistina em leucócitos ou fibroblastos, que mostra níveis elevados. O exame oftalmológico com lâmpada de fenda é fundamental para identificar os depósitos corneanos, que são patognomônicos. O tratamento inclui cisteamina, que reduz os níveis de cistina, além de reposição de eletrólitos, bicarbonato, fosfato e vitamina D, e, em fases avançadas, transplante renal.
A banca explora a confusão entre a cistinose e outras tubulopatias que também cursam com perda urinária de eletrólitos, como as síndromes de Bartter e Gitelman, e com a síndrome de Dent, que é uma tubulopatia proximal com proteinúria de baixo peso molecular. A distinção crucial está na presença de depósitos corneanos e na síndrome de Fanconi completa, que são características da cistinose. A doença de Hartnup, por sua vez, é um erro inato do metabolismo do triptofano, com manifestações cutâneas e neurológicas, sem envolvimento renal significativo.
Guarde a fronteira entre as tubulopatias: a cistinose é a única que associa síndrome de Fanconi com fotofobia e depósitos corneanos. É exatamente essa combinação que separa a alternativa correta das demais.
Alternativa A — ❌ Incorreta
A síndrome de Dent é uma tubulopatia proximal ligada ao cromossomo X, caracterizada por proteinúria de baixo peso molecular, hipercalciúria, nefrocalcinose e litíase renal. Embora compartilhe a disfunção tubular proximal com a cistinose, não apresenta os depósitos corneanos, a fotofobia nem a síndrome de Fanconi completa com perda de múltiplos solutos. A presença de manifestações oculares e o quadro sistêmico apontam para a cistinose.
Alternativa B — ❌ Incorreta
A síndrome de Gitelman é uma tubulopatia distal, caracterizada por hipocalciúria, hipomagnesemia e alcalose metabólica hipocalêmica. Não cursa com síndrome de Fanconi, nem com depósitos corneanos ou fotofobia. O quadro clínico é mais brando, geralmente diagnosticado em adolescentes ou adultos, com fraqueza muscular, cãibras e parestesias, sem o comprometimento sistêmico e ocular da cistinose.
Alternativa C — ❌ Incorreta
A síndrome de Bartter é uma tubulopatia do ramo ascendente espesso da alça de Henle, com perda urinária de sódio, potássio e cloro, levando a alcalose metabólica hipocalêmica, hipercalciúria e hiperaldosteronismo secundário. Embora possa causar retardo de crescimento e poliúria na infância, não apresenta a síndrome de Fanconi completa, nem os depósitos corneanos ou a fotofobia, que são marcadores da cistinose.
Alternativa D — ❌ Incorreta
A doença de Hartnup é um erro inato do transporte de aminoácidos neutros no intestino e nos túbulos renais, causando aminoacidúria, manifestações cutâneas semelhantes à pelagra (dermatite fotossensível) e sintomas neurológicos intermitentes, como ataxia e psicose. Não há envolvimento ocular com depósitos corneanos, nem síndrome de Fanconi com perda de múltiplos solutos. O quadro clínico é distinto, sem o comprometimento renal tubular proximal característico da cistinose.
Alternativa E — ✅ Correta ⟵ GABARITO
A cistinose é a doença que melhor explica o quadro apresentado. A combinação de síndrome de Fanconi (perda urinária de glicose, aminoácidos, fosfato, potássio e bicarbonato), retardo de crescimento, fotofobia e depósitos corneanos é patognomônica. O diagnóstico é clínico, confirmado pela dosagem de cistina leucocitária e pelo exame oftalmológico com lâmpada de fenda, que revela os cristais de cistina na córnea.
NÃO CAIA NESSA!
A banca troca a cistinose por outras tubulopatias que também causam perda urinária de eletrólitos. A chave é lembrar que a cistinose é a única que associa a síndrome de Fanconi com fotofobia e depósitos corneanos. Se o quadro trouxer esses dois elementos, a resposta é cistinose.
PEGA ESSA DICA!
Para diferenciar as tubulopatias, monte uma tabela mental com os achados-chave: cistinose (Fanconi + olhos), Dent (proteinúria de baixo peso molecular + litíase), Bartter (alcalose + hipercalciúria), Gitelman (hipocalciúria + hipomagnesemia). Na prova, identifique o padrão de perda urinária e os sintomas associados.
 Com base nas manifestações clínicas e exames complementares listados no quadro apresentado, qual a provável doença?