Doença de Gaucher: doença lisossômica de depósito
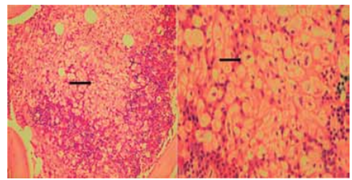
Gabarito: letra B. A descrição — erro inato do metabolismo, herança autossômica recessiva, deficiência de beta-glicosidase ácida (beta-glicocerebrosidase), acúmulo de glicolipídios em macrófagos (células de Gaucher) em baço, fígado, medula óssea e pulmão, com três tipos clínicos e a forma tipo I não neuropática com hepatoesplenomegalia, pancitopenia e lesões ósseas — é a definição clássica da doença de Gaucher. As imagens de aspirado e biópsia de medula óssea mostram as células de Gaucher, macrófagos com citoplasma em aspecto de "papel amassado".
A doença de Gaucher é a mais comum das doenças lisossômicas de depósito. Resulta da deficiência da enzima beta-glicocerebrosidase, que degrada o glicocerebrosídeo (um glicolipídio). Sem a enzima funcional, esse substrato se acumula nos macrófagos do sistema reticuloendotelial, principalmente no baço, fígado e medula óssea. Esses macrófagos carregados de lipídio são as chamadas células de Gaucher, que têm aparência característica ao microscópio: citoplasma abundante, pálido, com estrias que lembram papel amassado ou tecido de seda. É exatamente isso que se vê nas imagens 1 e 2 (aspirado e biópsia de medula).
A doença se manifesta em três tipos, que diferem pela presença e gravidade do acometimento neurológico:
Tipo | Neuropatia | Idade de início | Principais manifestações |
|---|
Tipo I (não neuropático) | Ausente | Crianças e adultos | Hepatoesplenomegalia, anemia, trombocitopenia, leucopenia, lesões ósseas (infartos, osteopenia, deformidades em frasco de Erlenmeyer) |
Tipo II (neuropático agudo) | Grave, precoce | Lactentes | Acometimento neurológico rapidamente progressivo, hepatoesplenomegalia, óbito precoce |
Tipo III (neuropático crônico) | Presente, mais tardio | Crianças e adolescentes | Forma intermediária, com envolvimento neurológico mais lento, além das manifestações viscerais e ósseas |
O diagnóstico é feito pela demonstração de atividade reduzida da beta-glicocerebrosidase em leucócitos ou fibroblastos, ou por teste genético. A biópsia de medula óssea, embora não seja o método de escolha, pode revelar as células de Gaucher, como nas imagens da questão. O tratamento inclui terapia de reposição enzimática (imiglucerase, taliglucerase, velaglucerase) e, em casos selecionados, inibidores de síntese de glicolipídios (miglustat, eliglustat).
A pegadinha da questão está em distinguir a doença de Gaucher das outras doenças lisossômicas de depósito, que compartilham o mecanismo geral (acúmulo de substrato por deficiência enzimática) mas diferem na enzima deficiente, no substrato acumulado e no quadro clínico. A banca explora exatamente essa confusão entre as doenças de depósito. Guarde a tríade que identifica cada uma: a enzima deficiente, o substrato acumulado e o órgão-alvo principal.
Alternativa A — ❌ Incorreta
A doença de Niemann-Pick é causada pela deficiência de esfingomielinase ácida (tipos A e B), levando ao acúmulo de esfingomielina e colesterol. As células de Niemann-Pick são histiócitos espumosos (foam cells), com aspecto de bolhas, diferentes das células de Gaucher. Além disso, o tipo A tem grave acometimento neurológico precoce e o tipo B é visceral, mas a enzima e o substrato são diferentes do descrito no enunciado.
Alternativa B — ✅ Correta ⟵ GABARITO
A doença de Gaucher é exatamente o que o enunciado descreve: erro inato do metabolismo, herança autossômica recessiva, deficiência de beta-glicosidase ácida (beta-glicocerebrosidase), acúmulo de glicolipídios (glicocerebrosídeo) em macrófagos (células de Gaucher) em baço, fígado, medula óssea e pulmão. A forma tipo I, não neuropática, afeta crianças e adultos com hepatoesplenomegalia, anemia, trombocitopenia, leucopenia e lesões ósseas. As imagens de medula óssea mostram as células de Gaucher, confirmando o diagnóstico.
Alternativa C — ❌ Incorreta
A doença de Pompe é uma glicogenose (tipo II), causada pela deficiência de alfa-glicosidase ácida (maltase ácida), que leva ao acúmulo de glicogênio, principalmente no músculo esquelético e cardíaco. Não é uma doença de depósito de glicolipídios em macrófagos, e o quadro clínico é dominado por miopatia e cardiomiopatia, não por hepatoesplenomegalia e pancitopenia.
Alternativa D — ❌ Incorreta
A doença de Tay-Sachs é causada pela deficiência de hexosaminidase A, levando ao acúmulo de gangliosídeo GM2 no sistema nervoso central. É uma doença neurodegenerativa grave, com mancha vermelho-cereja na mácula, sem o quadro visceral de hepatoesplenomegalia e pancitopenia descrito no enunciado. A enzima deficiente e o substrato acumulado são diferentes.
Alternativa E — ❌ Incorreta
A histiocitose "sea blue" é uma doença rara em que há acúmulo de lipídios (fosfolipídios e glicolipídios) em histiócitos, que coram em azul-marinho com o corante de Wright-Giemsa. Embora possa causar hepatoesplenomegalia e citopenias, a enzima deficiente não é a beta-glicocerebrosidase, e as células têm aspecto diferente das células de Gaucher. O nome vem da coloração azul dos histiócitos, não do aspecto de papel amassado.
Gabarito: letra B
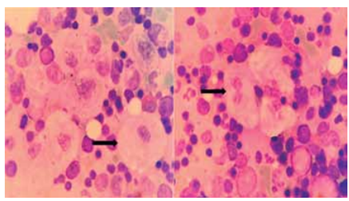 Imagem 2 – Biópsia de medula
 (Arquivo pessoal; imagens usadas com autorização)Tal descrição e imagens correspondem ao observado na