Púrpura Trombocitopênica Trombótica (PTT) e Microangiopatias Trombóticas
Gabarito: letra D. A paciente apresenta a tríade clássica de microangiopatia trombótica — anemia hemolítica microangiopática (Hb 8,8 g/dL, bilirrubina indireta elevada, Coombs direto negativo), plaquetopenia grave (14.000/mm³) e sintomas neurológicos (confusão mental, déficit focal, AVCi) — com disfunção renal leve, o que configura púrpura trombocitopênica trombótica (PTT). A conduta inicial mais adequada é a plasmaférese (troca plasmática terapêutica), que deve ser iniciada com urgência, antes mesmo da confirmação da atividade da ADAMTS13.
A PTT é uma microangiopatia trombótica (MAT), um grupo de doenças caracterizadas por anemia hemolítica microangiopática (AHMA), trombocitopenia por consumo e lesão de órgãos-alvo devido à formação de trombos ricos em plaquetas na microcirculação. A AHMA se manifesta laboratorialmente por anemia, presença de esquizócitos no esfregaço de sangue periférico (hemácias fragmentadas), aumento de LDH e bilirrubina indireta, e teste de Coombs direto negativo (pois a hemólise é mecânica, não imunológica). A trombocitopenia é grave, geralmente < 30.000/mm³, e a lesão de órgãos pode acometer o sistema nervoso central (sintomas neurológicos flutuantes, convulsões, AVC), os rins (elevação de ureia e creatinina) e o coração.
A PTT clássica é causada pela deficiência grave da metaloprotease ADAMTS13, responsável por clivar os multímeros de alto peso molecular do fator de von Willebrand (FvW). Sem essa clivagem, os multímeros gigantes de FvW se acumulam e induzem a agregação plaquetária espontânea na microcirculação, formando os trombos que ocluem os vasos e causam a isquemia tecidual. Na forma adquirida (a mais comum no adulto), há autoanticorpos inibidores da ADAMTS13, frequentemente desencadeados por infecções, drogas, gestação ou doenças autoimunes. A atividade da ADAMTS13 < 10% confirma o diagnóstico, mas o tratamento não pode aguardar esse resultado.
A plasmaférese (troca plasmática) é o tratamento de primeira linha e deve ser iniciada imediatamente quando há suspeita clínica de PTT, pois a mortalidade sem tratamento é superior a 90% e cai para cerca de 10-20% com a instituição precoce da terapia. A plasmaférese atua duplamente: remove os autoanticorpos e os multímeros gigantes de FvW do plasma do paciente e repõe a ADAMTS13 deficiente através do plasma fresco congelado utilizado como fluido de reposição. O esquema típico é uma troca plasmática diária de 1 a 1,5 vezes o volume plasmático, mantida até a remissão (normalização das plaquetas e resolução dos sintomas neurológicos). A imunossupressão adjuvante com corticosteroides é frequentemente associada, e o rituximabe é usado em casos refratários ou recidivantes.
A distinção entre PTT e outras MATs é crucial. A síndrome hemolítico-urêmica (SHU) cursa com AHMA, plaquetopenia e insuficiência renal aguda proeminente, sendo mais comum em crianças e associada à infecção por E. coli produtora de toxina Shiga; o tratamento é de suporte, sem plasmaférese de rotina. A coagulação intravascular disseminada (CIVD) apresenta consumo de fatores de coagulação (TTPA e RNI prolongados, fibrinogênio baixo) e é secundária a sepse, trauma ou neoplasia, o que não se observa na paciente (coagulograma normal). A síndrome de Evans é a associação de anemia hemolítica autoimune (Coombs direto positivo) com plaquetopenia imune, sem esquizócitos e sem sintomas neurológicos. A hemoglobinúria paroxística noturna (HPN) cursa com anemia hemolítica intravascular, trombose e pancitopenia, mas não com AHMA com esquizócitos. A plaquetopenia induzida por heparina (HIT) ocorre após exposição à heparina, com trombose venosa e arterial, mas sem AHMA.
A pegadinha central desta questão é a presença de anemia hemolítica com Coombs direto negativo e esquizócitos, que aponta para hemólise mecânica (microangiopática) e não imunológica. O candidato que não valoriza o esfregaço de sangue periférico e a normalidade dos testes de coagulação pode confundir com CIVD ou síndrome de Evans. Além disso, a urgência da plasmaférese é um conceito-chave: mesmo sem a dosagem da ADAMTS13, a suspeita clínica de PTT impõe o início imediato do tratamento, pois o atraso aumenta a mortalidade. A banca explora exatamente essa necessidade de reconhecer a síndrome e agir rapidamente, em vez de aguardar confirmação diagnóstica.
Guarde a fronteira entre as microangiopatias trombóticas e as outras causas de anemia e plaquetopenia: é exatamente nela que as alternativas se dividem. A presença de esquizócitos + Coombs negativo + coagulograma normal + sintomas neurológicos é praticamente patognomônica de PTT.
Alternativa A — ❌ Incorreta
A coagulação intravascular disseminada (CIVD) é uma possibilidade em paciente com anemia e plaquetopenia, mas o coagulograma da paciente está normal (TTPA 24,2 s, RNI 1,1, fibrinogênio 288 mg/dL), o que praticamente exclui CIVD, que cursa com consumo de fatores de coagulação e fibrinogênio baixo. Além disso, a CIVD não explica os sintomas neurológicos focais e a presença de esquizócitos sem outra causa. O plasma fresco congelado é usado na CIVD com sangramento, mas não é a conduta inicial para PTT, que exige plasmaférese.
Alternativa B — ❌ Incorreta
A hemoglobinúria paroxística noturna (HPN) é uma anemia hemolítica adquirida por defeito clonal das células-tronco hematopoiéticas, com hemólise intravascular, trombose e pancitopenia. Não cursa com AHMA com esquizócitos nem com sintomas neurológicos focais como apresentado. O eculizumabe é o tratamento da HPN, mas não se aplica a este caso, que é de PTT.
Alternativa C — ❌ Incorreta
A síndrome de Evans é a associação de anemia hemolítica autoimune (Coombs direto positivo) com plaquetopenia imune. A paciente tem Coombs direto negativo, o que afasta hemólise imunológica. Além disso, a síndrome de Evans não cursa com esquizócitos nem com sintomas neurológicos focais. A corticoterapia é o tratamento da síndrome de Evans, mas não da PTT, que exige plasmaférese.
Alternativa D — ✅ Correta ⟵ GABARITO
A paciente preenche os critérios de PTT: anemia hemolítica microangiopática (Hb 8,8 g/dL, bilirrubina indireta elevada, Coombs direto negativo, esquizócitos no esfregaço), plaquetopenia grave (14.000/mm³), sintomas neurológicos (confusão mental, déficit focal, AVCi) e disfunção renal leve (ureia 72 mg/dL, creatinina 1,45 mg/dL). O coagulograma normal afasta CIVD. A conduta inicial é a plasmaférese imediata, que remove os autoanticorpos anti-ADAMTS13 e repõe a enzima deficiente, reduzindo drasticamente a mortalidade.
Alternativa E — ❌ Incorreta
A plaquetopenia induzida por heparina (HIT) ocorre após exposição à heparina (tipicamente 5-10 dias após), com trombocitopenia e trombose venosa ou arterial, mas não cursa com anemia hemolítica microangiopática nem com esquizócitos. A paciente não tem história de uso de heparina. O fondaparinux é um anticoagulante usado no tratamento da HIT, mas não se aplica a este caso.
Gabarito: letra D — Púrpura trombocitopênica trombótica; plasmaférese.
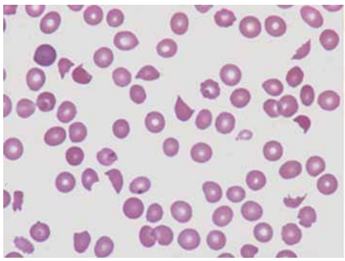 (Arquivo pessoal; imagem usada com autorização)A hipótese diagnóstica mais provável e a conduta inicial mais adequada são, respectivamente: